News Detail
 来源:本站
 浏览量:10000
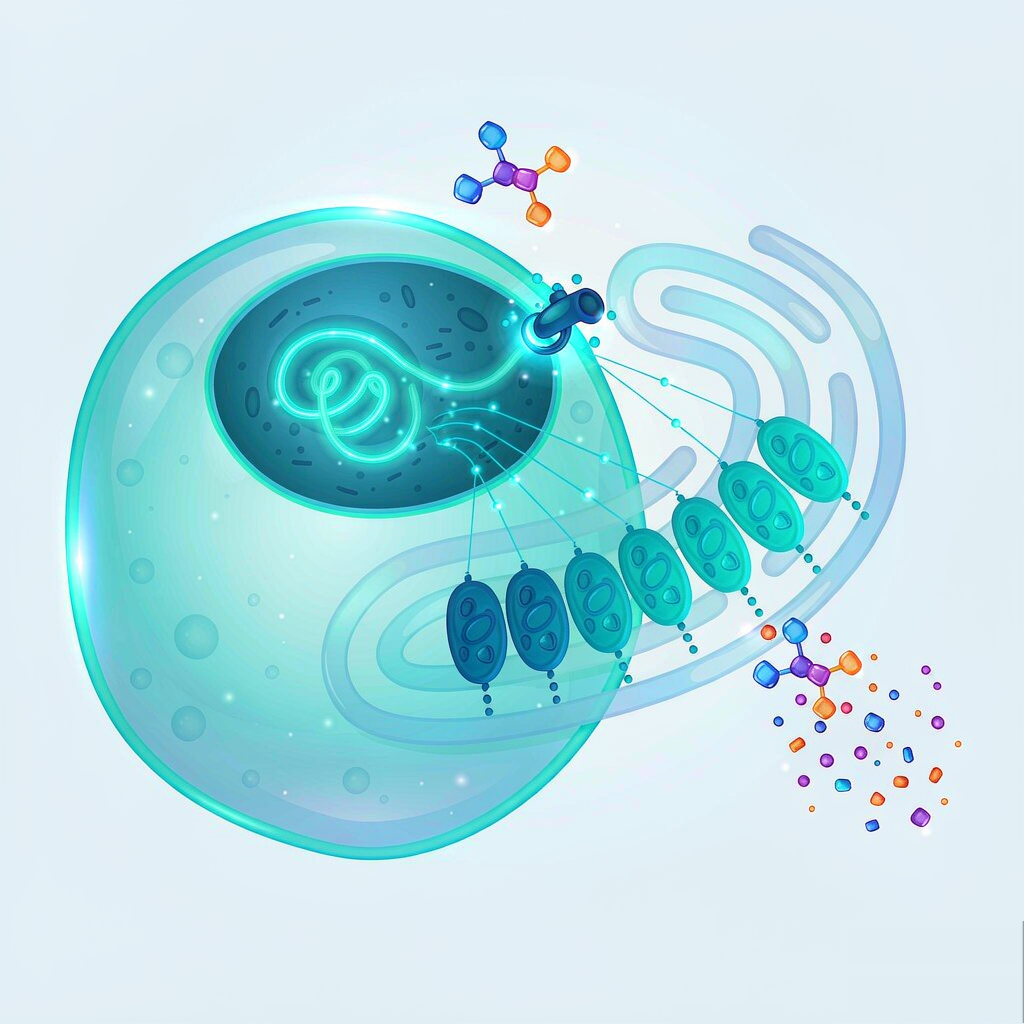
药物相互作用(DDI)的风险,人们先想到的往往是"抑制"——一个药堵住了代谢酶,让另一个药的血药浓度升高、毒性增大。但还有另一种同样危险、却更容易被忽视的机制,方向正好相反:酶诱导(enzyme induction)。它不是"堵住"酶,而是"催生"更多的酶,让药物的代谢被加速,血药浓度不升反降——这听起来像是"好事",实则常常是药效失效、乃至引发新风险的隐形推手。
酶诱导的主角,主要是肝细胞里的一类代谢酶——细胞色素 P450 酶(CYP),尤其是 CYP3A4、CYP1A2、CYP2B6 这几个"主力"。它们的表达量并不是一成不变的,而是会受到某些药物的调控:有的药物能激活细胞核受体(如 PXR、AhR、CAR),这些受体再"下令"让 CYP 酶基因转录出更多的酶蛋白。酶多了,代谢能力就强了,于是底物药物被更快地清除。整个过程需要一定时间(诱导往往在给药数小时到数天后才明显显现),这也让它比"即时发生"的抑制更难察觉。
酶诱导典型的两个后果。一是药效丧失:如果一个药物"诱导"了负责代谢它自己的酶,就会"自己加速清除自己"(自体诱导),血药浓度下降、半衰期缩短,疗效打折扣,还可能导致耐药;二是牵连其他药物:诱导剂在提升酶的同时,会"顺带"加速降解与它合用的其他底物药物,使后者的暴露量下降、疗效减弱——这对需要联合用药的患者尤其危险。经典的例子如利福平(强诱导剂)、部分抗癫痫药、乃至中草药成分(如圣约翰草)都能引发显著的酶诱导。
正因为诱导机制"延迟、隐蔽、牵一发动全身",监管机构普遍要求新药在早期就开展诱导风险评估。评估通常用人原代肝细胞,在多个浓度、多个供体下处理候选化合物,诱导一段时间后,同时检测 CYP 酶的酶活性与mRNA 表达量,并和阳性对照(已知诱导剂)比较,算出"诱导倍数",从而判断这个化合物有没有诱导潜能、风险有多高。
爱思益普的 ADME 平台,在药药相互作用板块明确提供 CYP 诱导评价服务:采用 3 个不同供体的人原代肝细胞,覆盖 CYP1A2、CYP2B6、CYP3A4 等亚型,设置阳性、阴性、溶剂对照,3 个浓度、3 个平行,诱导 48 小时后同时分析 CYP 酶活性与 CYP mRNA 表达,并给出相对阳性对照组的活性与诱导倍数。这套数据,能让团队在化合物推进的早期,就把"它会不会偷偷改变自己的代谢、会不会牵连联用药"这件隐患,提前看清楚,为后续的剂量设计与联合用药方案留足安全余量。