News Detail
 来源:本站
 浏览量:10003
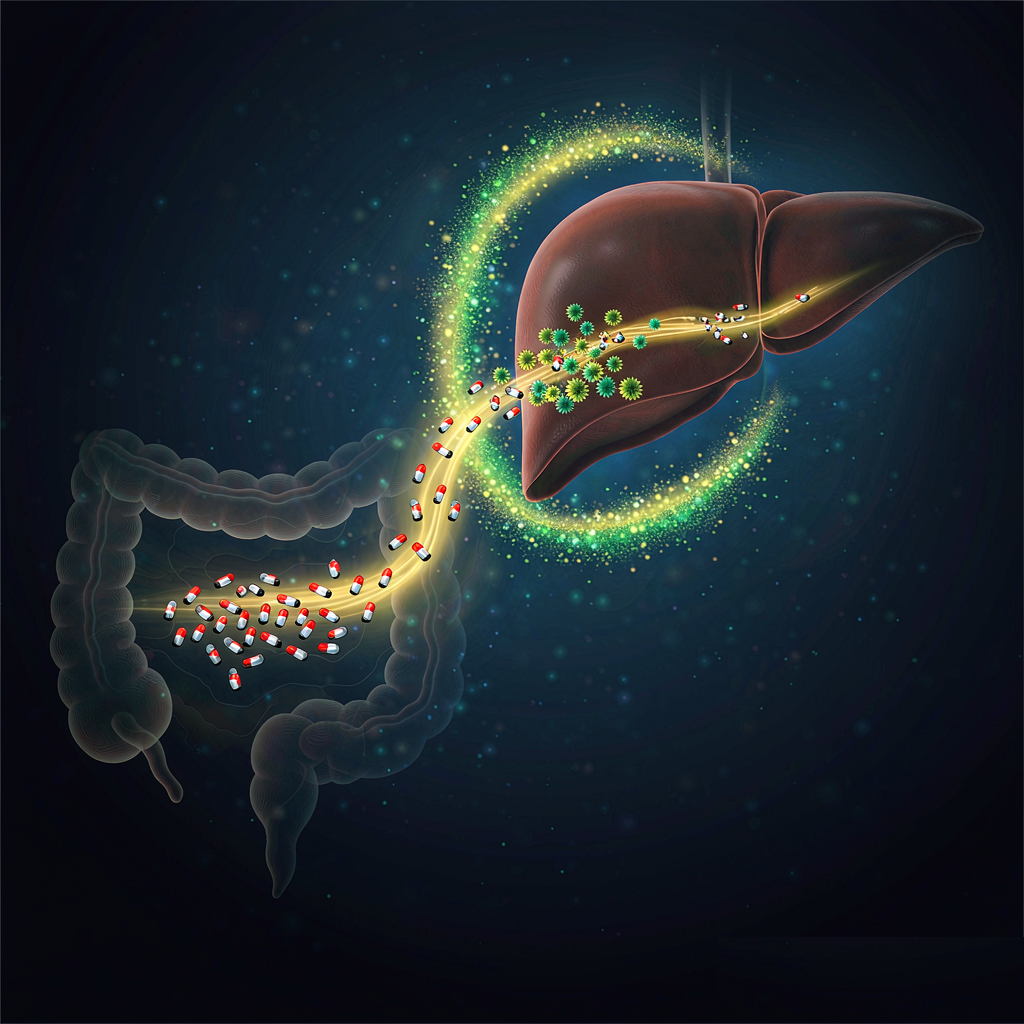
口服是患者依从性、也受青睐的给药方式,但它对药物分子却是一场"闯关"之旅。药物经口服进入胃肠道,被肠壁吸收后,并不会直接进入全身血液循环,而是先经门静脉汇入肝脏——肝脏是人体的代谢器官,会"抢先"把一部分药物代谢掉,剩下的才进入体循环发挥作用。这种药物在到达体循环之前,就被肝脏和肠道代谢消除的现象,就是首过效应(first-pass effect)。
首过效应由两道关卡构成。道是肠道首过:药物在穿过肠壁上皮细胞时,肠壁细胞里的代谢酶(尤其是 CYP3A4)会代谢一部分药物;同时,肠壁上的外排转运体(如 P-糖蛋白)会把一部分药物"泵回"肠腔,阻止其吸收。这两者叠加,让相当一部分药物在"进门"时就被拦截。第二道是肝脏首过:进入门静脉的药物随血液流经肝脏,被肝细胞里的代谢酶(CYP 酶系等)大量转化,只有未被代谢的部分才能进入全身循环。
两道关卡叠加的结果,集中体现在一个关键参数上——口服生物利用度(F)。如果首过效应强烈,即便药物在体外活性优异,口服后到达体循环的剂量也会大打折扣,疗效随之缩水。
肝脏首过的强弱,可以用肝提取率(hepatic extraction ratio,ER)来量化。ER 指的是药物单次流经肝脏时被提取(代谢)的比例。ER 高的药物(如硝酸甘油、利多卡因),几乎"一次通过"就被肝脏清除大半,口服生物利用度极低,往往不得不改用注射、舌下等其他给药途径;ER 低的药物则能较完整地进入体循环,更适合口服开发。因此,在新药研发早期就判断一个候选分子的首过效应强弱,对剂型和给药途径的决策至关重要。
评估首过效应需要多层次的实验。在体外层面,用肝微粒体或原代肝细胞测定代谢稳定性,估算内在清除率,判断药物是否属于"高清除"分子;针对肠道首过,可以用 Caco-2 细胞模型评价肠道的代谢和外排。在体内层面,通过比较静脉注射与口服给药后的药时曲线下面积(AUC),直接计算出绝对生物利用度,这是首过效应的"金标准"读法。将这些体外、体内数据结合,才能完整刻画一个分子的首过特征。
首过效应是口服药物研发中一道绕不开的关卡。它提醒我们:一个分子能否成为好药,不仅取决于"活性有多强",更取决于"能被身体留住多少"。把首过效应纳入早期评价,是避免后期研发失败的重要一环。
面对强烈的首过效应,研发人员也并非束手无策,而是有一整套应对策略。常见的是剂型改良——采用缓释、肠溶、纳米制剂等手段改变药物的释放和吸收位置,绕开或延缓首过代谢;其次是结构优化——通过药物化学手段降低分子对代谢酶的敏感性,提高代谢稳定性;再次是前药策略——把活性分子做成前药,改善吸收后再在体内释放;实在难以口服的,则果断转向注射、透皮、吸入等其他给药途径。无论哪种策略,前提都是先在早期把首过效应的"底数"摸清。这恰恰是 DMPK 平台在药物发现早期核心的赋能价值。