News Detail
 来源:本站
 浏览量:10002
生物等效性(Bioequivalence,简称 BE)回答的是一个关乎用药安全与疗效的核心问题:在相同的试验条件下,仿制药与原研药(参比制剂)中活性成分被吸收进入体循环的速率与程度,是否存在显著差异。如果两个制剂在体内释放、吸收、进入血液的行为高度一致,就认为它们"生物等效",可以相互替代。
这一概念的意义远超仿制药注册。任何剂型变更、处方工艺调整、生产场地迁移,都需要通过生物等效性研究证明"改完后和原来一样有效",它是保障药品可互换性与临床一致性的关键手段。
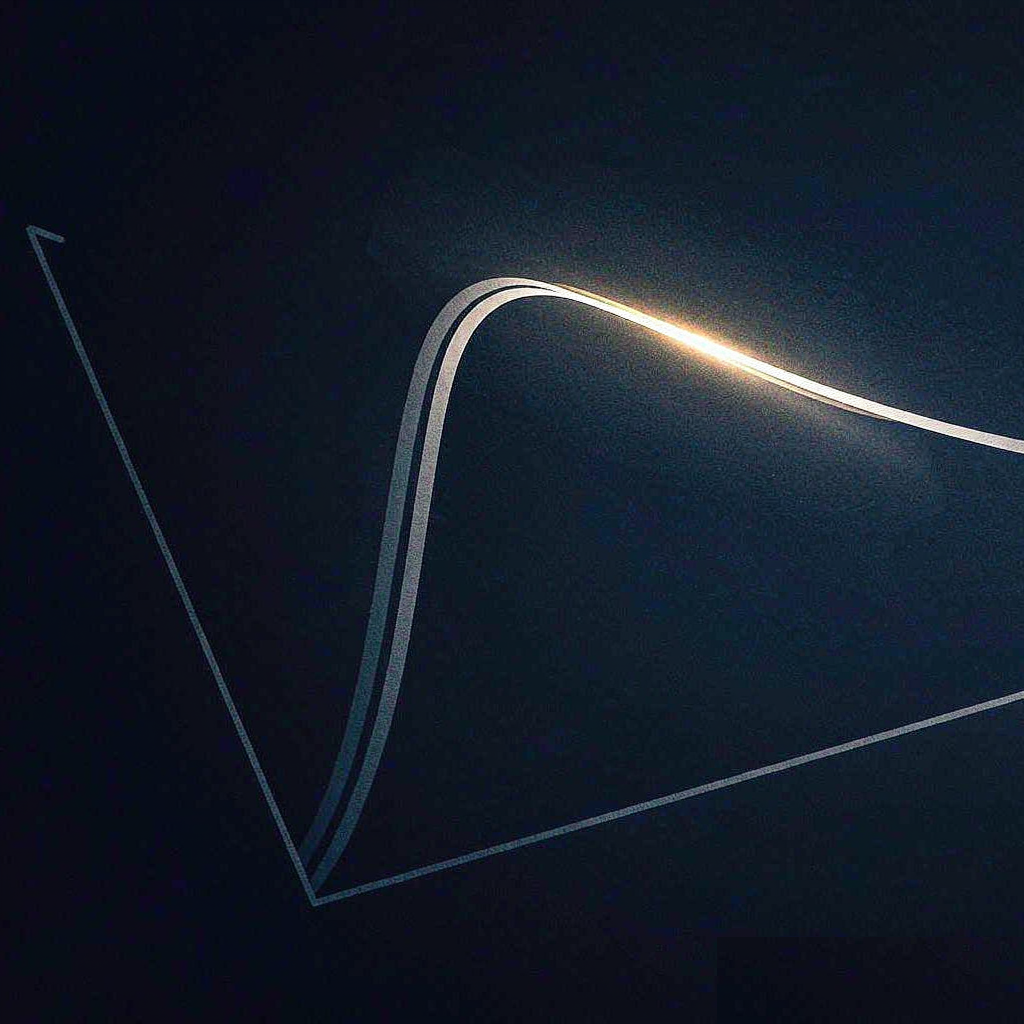
生物等效性的判定,依赖一组药代动力学指标。核心的是三个:AUC(药时曲线下面积),反映药物进入体循环的总量,衡量"吸收程度";Cmax(峰浓度),反映药物吸收后的高血药浓度,衡量"吸收速率"的快慢;Tmax(达峰时间),反映药物达到峰浓度所需的时间,同样是速率指标。
评价的逻辑是统计性的:分别给同一批受试者在不同周期服用仿制药与原研药,测定血药浓度、计算上述参数,然后比较两组参数的几何均值之比。国际通行的接受标准是——仿制药与原研药 AUC 与 Cmax 的比值,其 90% 置信区间必须整体落在 80% 至 125% 之间。这一"80%-125%"的窗口,正是生物等效性判定经典的标尺。
生物等效性研究有体内、体外两条路径。体内 BE 是金标准,通常在健康志愿者中开展交叉设计试验:同一批受试者先后服用两种制剂,中间经过充分洗脱期,从而消除个体差异的干扰。血样的采集与药物浓度的精准测定,是整个试验的数据基础。
体外路径则依赖溶出度试验。对于高溶解性、高渗透性、速释的某些药物(即生物药剂学分类系统 BCS 中的 I 类与符合条件的 III 类),若制剂在多种溶出介质中的溶出曲线与原研药一致,可以申请生物等效性豁免(biowaiver),免去昂贵耗时的人体试验。这条路径能显著降低研发成本,但适用面有严格限定。
生物等效性研究看似偏"注册",实则高度依赖药代动力学(DMPK)的核心能力。血药浓度的准确测定,需要成熟的生物分析平台——建立灵敏、特异的分析方法,对血浆中的药物及其代谢物进行精确定量;AUC、Cmax 等参数的计算与统计分析,需要扎实的药代动力学功底;而溶出度、BCS 分类等体外评价,则与制剂评价能力紧密相连。
体内生物等效性试验的设计也颇有讲究。标准的交叉设计会让同一批受试者在两个周期分别服用受试制剂与参比制剂,并在给药后的多个时间点密集采血,描绘完整的药时曲线;两个周期之间设置足够长的洗脱期,确保上一个周期药物完全排出、不影响下一周期的基线。受试者的选择通常以健康成年志愿者为主,以尽量排除疾病状态与合并用药对药代行为的干扰;而对某些高变异药物或窄治疗指数药物,还需采用重复设计或参考尺度平均等方法,以在统计学上更稳健地做出等效性判断。这些设计细节,共同保证了"80%-125%"这一结论的可信度。
可以说,一个完整的生物等效性评价,正是把"生物分析—药代参数—制剂溶出"三者打通后的综合产出。它为仿制药一致性评价、剂型改良和工艺变更提供了量化的、可比的、可判定的科学依据,也是 DMPK 平台对药企实实在在的赋能方向之一。