News Detail
 来源:本站
 浏览量:10001
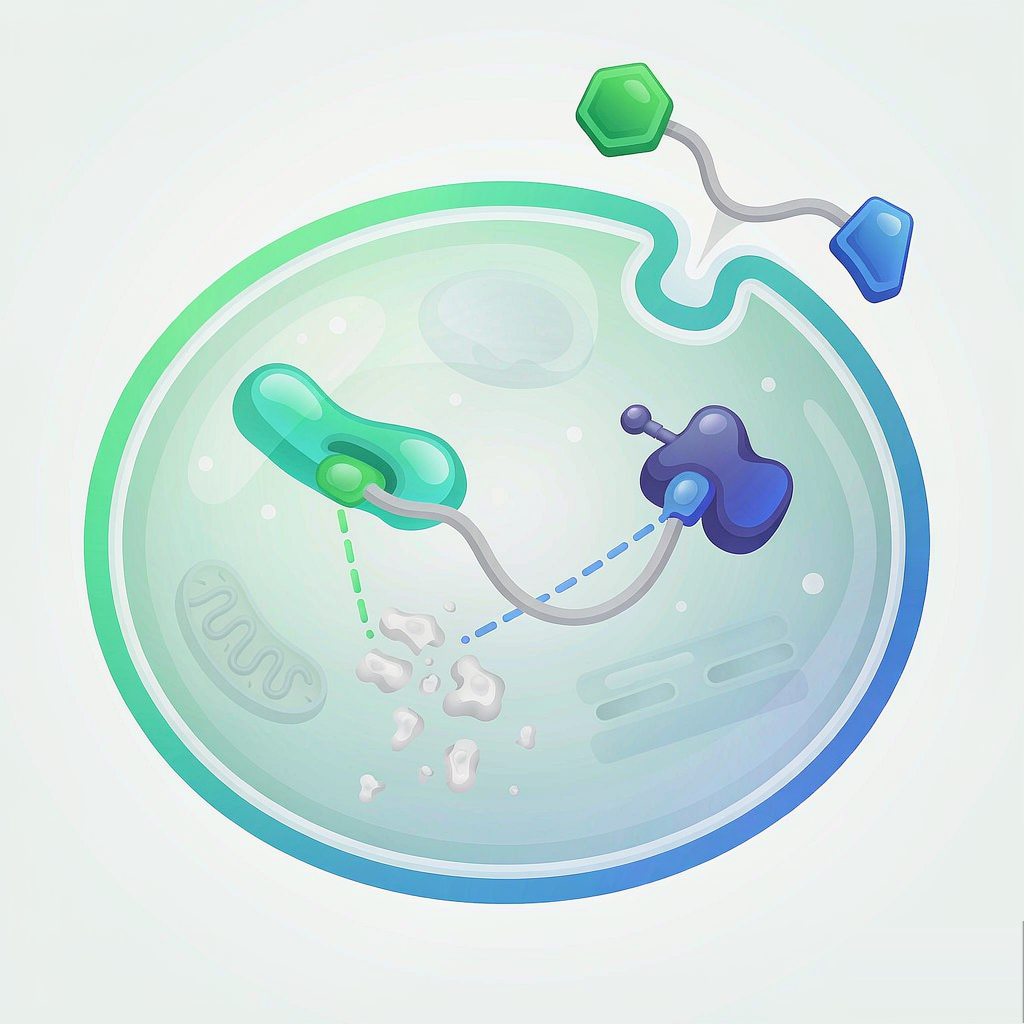
靶向蛋白降解(TPD)的兴起,让一批传统上"不可成药"的靶点看到了希望。PROTAC 作为这一领域成熟的范式,通过一个双功能分子同时结合靶蛋白与 E3 泛素连接酶,诱导靶蛋白被贴上"泛素标签"、送入蛋白酶体降解。与传统的"占据型"抑制剂不同,PROTAC 是"事件驱动"的——一个 PROTAC 分子可以循环利用、降解多个靶蛋白,因此理论上能以亚化学计量的剂量起效。
然而,PROTAC 的成药之路,比它的机制听起来要曲折得多。PROTAC 由"靶蛋白配体—连接子—E3 连接酶配体"三部分组成,分子量通常在 700 到 1200 道尔顿之间,远超出传统小分子药物"五规则"所划定的 500 道尔顿上限。更大的分子量,带来一连串成药性难题:溶解性下降、透膜性变差、口服生物利用度不足、代谢稳定性与组织分布难以预测。这些正是让无数 PROTAC 分子"死在临床前"的坎。
渗透性,是其中道也是重要的一道坎。PROTAC 要发挥降解作用,必须完整地穿过细胞膜进入胞内,才能同时接触靶蛋白与 E3 连接酶。但高极性、可旋转键多、氢键供受体密集的结构特征,使得 PROTAC 的被动扩散能力普遍偏弱。这也部分解释了为什么早期的 PROTAC 大多难以口服、需要依赖静脉给药,而口服 PROTAC 的突破,往往伴随着对连接子、配体极性与刚性的精心改造。
溶解性与代谢稳定性,则是紧随其后的两道坎。低溶解性会限制吸收、造成制剂困难;而 PROTAC 结构中常见的酰胺键、柔性连接子,又可能成为代谢酶的攻击位点,导致快速的代谢清除。此外,PROTAC 的"降解动力学"与传统 PK/PD 模型并不完全对得上——药物的疗效不再由"靶点占据率"决定,而由"靶蛋白的再合成速率"与"降解速率"共同决定,这让剂量设计与种属外推都变得更加复杂。
PROTAC 的成药性,还有一个颇为独特的"甜蜜烦恼"——高浓度下的钩状效应(hook effect)。当 PROTAC 浓度过高时,大量分子会分别单独占据靶蛋白或 E3 连接酶,反而抑制了有效三元复合物的形成,导致降解效率不升反降。这意味着 PROTAC 的剂量—效应关系是非线性的,给临床剂量摸索和种属外推都平添了一层复杂度。因此,PROTAC 的成药性评价,既要看"能不能降解",也要在真实的浓度窗口里看清"降解的拐点在哪里"。
爱思益普的靶向蛋白降解平台,为跨越这些坎提供了系统支撑:在机制层面,提供 PROTAC 筛选与评价、三元复合物形成检测,确证分子"有没有真的诱导降解";在成药性层面,则衔接 ADME 与 DMPK 平台,评价溶解性、亲脂性、渗透性与体内外药代。把"降解能力强不强"与"成药性好不好"放在同一套平台里回答,正是 PROTAC 从概念走向候选药物的关键基础设施。