News Detail
 来源:本站
 浏览量:10001
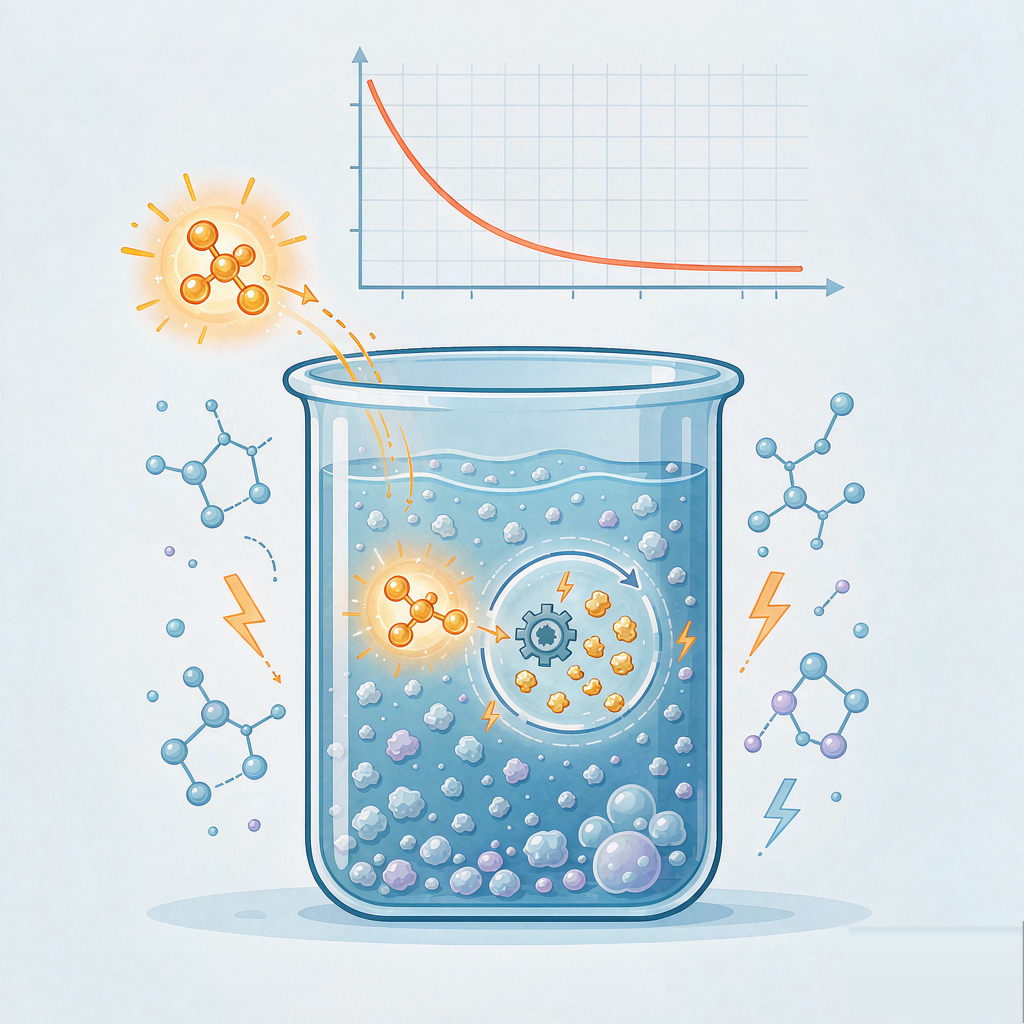
一个化合物能不能成为药,光有好的体外活性远远不够——它还得在体内"活得够久"。而决定药物"存活时间"的关键之一,就是代谢稳定性。所谓代谢稳定性,指的是药物在体内、尤其是在肝脏代谢酶作用下,抵抗被降解的能力。一个代谢太快的化合物,可能在到达靶点之前就被肝脏"消灭",药效无从谈起;反之,代谢过慢也可能带来蓄积与毒性风险。
肝脏是药物代谢的主战场,其中的细胞色素 P450 酶系(CYP450)承担了绝大多数药物的氧化代谢。评价一个化合物的代谢稳定性,经典的做法就是"体外肝代谢模型":把化合物与肝微粒体或原代肝细胞共孵育,在一定时间点取样,测定剩余母药浓度,计算半衰期(t½)与内在清除率(CLint)。肝微粒体实验方便、快速、适合高通量初筛;肝细胞则保留了完整的转运与相代谢酶体系,更接近体内真实情况。二者结合,能在临床前早期就对候选物的代谢命运作出预判。
代谢稳定性的数据,直接决定了后续的研发决策。一个在肝微粒体里几分钟就被代谢掉的化合物,基本可以判定难以在体内维持有效暴露,需要回到结构改造阶段——提高代谢稳定性,往往意味着对代谢热点(soft spot)进行保护,比如封闭易被氧化的位点、引入氟原子、或调整分子的刚性。而代谢稳定性良好的化合物,才有资格进入更复杂的体内 PK 研究,去回答"半衰期多长、清除率多高、生物利用度几何"这些更深入的问题。
代谢稳定性还与药物相互作用(DDI)风险、种属差异等密切相关。一个高度依赖某一种 CYP 酶代谢的化合物,既容易在联合用药时被其他药物"抢"了代谢通路,也容易在不同种属间表现出巨大的代谢差异,给临床剂量的预测带来不确定性。因此,代谢稳定性评价从来不是孤立的,它需要放在 DMPK 的整体框架里,与代谢产物鉴定、CYP 抑制/诱导、转运体研究等相互印证。
代谢稳定性评价的可靠程度,还很大程度上取决于所选模型的"人源相关性"。不同种属的 CYP 酶谱存在显著差异,动物身上的代谢数据并不能简单地外推到人。因此,采用人肝微粒体、人原代肝细胞等人类来源的模型进行代谢稳定性初筛,再辅以多种属的对比研究,才能在早期就识别出潜在的种属差异风险,为后续动物实验的剂量选择与临床剂量设计提供更可信的依据。可以说,代谢稳定性这道"体检",做得越贴近人、越贴近体内,它的预测价值就越高。
爱思益普的 ADME 与 DMPK 平台,正是这样一套完整的代谢评价体系:从吸收、分布、代谢、排泄四大环节入手,提供化合物溶解性、亲脂性等理化性质测定,以及体内外药代动力学数据,支持结构改造、剂量设计与种属确定。对研发者而言,用代谢稳定性这道"道体检"把不合格的分子尽早筛掉,正是提高研发成功率朴素也有效的方式。