News Detail
 来源:本站
 浏览量:10001
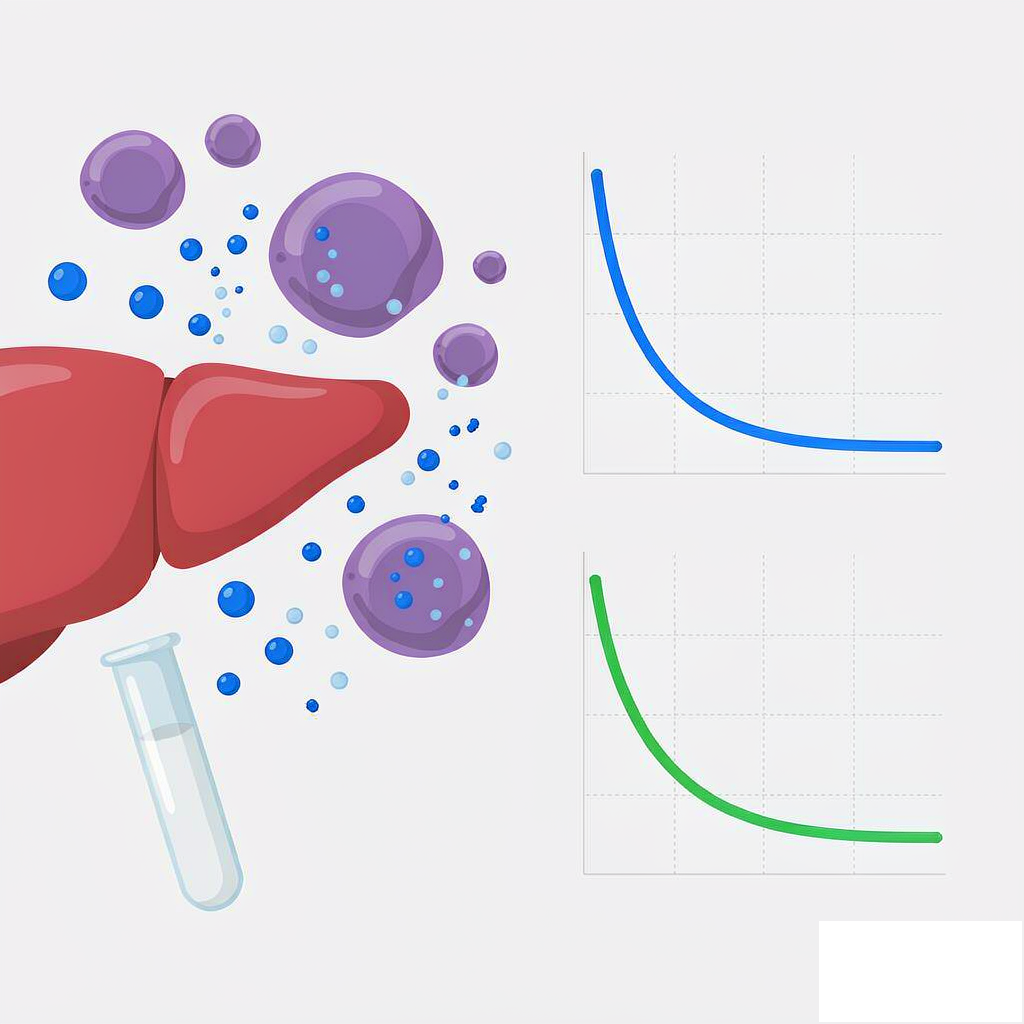
一个分子在体外酶学实验里活性漂亮,不代表它能在体内起效——中间隔着的一道关键关卡,就是代谢稳定性(metabolic stability)。简单说,药物进入体内后会被肝脏里的代谢酶不断地"拆解、改造、清除",这个拆解速度越快,药物在血液里"撑"的时间就越短。如果一个分子体外活性很强、却在进入体内后几分钟就被代谢得所剩无几,那它大概率连到达靶点的机会都没有。代谢稳定性,正是新药候选物在进入昂贵的动物实验之前,值得先摸清的一张底牌。
代谢稳定性本质上回答两个问题:这个药会不会被代谢掉,以及被代谢得有多快。肝脏是药物代谢的主战场,其中细胞色素 P450(CYP)酶家族是主力"拆迁队"。要预测一个分子在人体内的代谢命运,常用的是体外模型:肝微粒体(liver microsomes)富集了 CYP 等代谢酶,操作简单、成本低、通量高,是早期筛选的;原代肝细胞(hepatocytes)则保留了完整的酶系统和转运体,更贴近体内真实环境,代价是制备和维护更复杂;此外还有 S9 组分等介于两者之间的选择。把这些体外模型测出的数据,换算成半衰期(T1/2)和固有清除率(CLint),就能大致推断药物在体内的清除快慢。
代谢稳定性之所以是"道筛",在于它卡在新药研发前端的关口。早期先导化合物往往成百上千,不可能一个个进动物实验去试,而体外代谢稳定性实验廉价、快速、高通量,能在短时间内把"一进体内就消失"的分子批量淘汰掉,把宝贵的资源留给那些代谢性质过关的分子。更进一步,代谢稳定性还和口服生物利用度、给药频率、药物相互作用风险直接挂钩:代谢太快,口服吸收后还没起效就被清掉,得频繁给药或加大剂量;代谢途径过于依赖某一个 CYP 亚型,就更容易和同用该亚型的其他药物发生相互作用。
还有一个容易被忽视的维度是种属差异。同一个分子,在人、大鼠、犬、猴的肝脏里代谢速度可能相差悬殊——这是因为不同物种的代谢酶组成和活性并不相同。因此,体外稳定性实验通常要做多个种属的微粒体或肝细胞对比,才能在后续的动物药效与毒理实验中,正确地"翻译"剂量,避免"动物身上好好的、到人身上代谢崩了"的落差。
爱思益普的 ADME 平台,把代谢稳定性作为成药性评价的核心环节之一。平台提供肝微粒体与肝细胞代谢稳定性测定,覆盖人及常用实验动物的多物种对比,配合 LC-MS/MS 生物分析对母药及其代谢产物进行精确定量,并在此基础上进一步开展 CYP 酶抑制/诱导、代谢产物鉴定等关联研究,把"一个分子在体内能撑多久、怎么被代谢掉"这条主线彻底理清。对任何一支新药团队来说,尽早把代谢稳定性这道筛架起来,就是在用低的成本,规避掉昂贵的一类失败。