News Detail
 来源:本站
 浏览量:10001
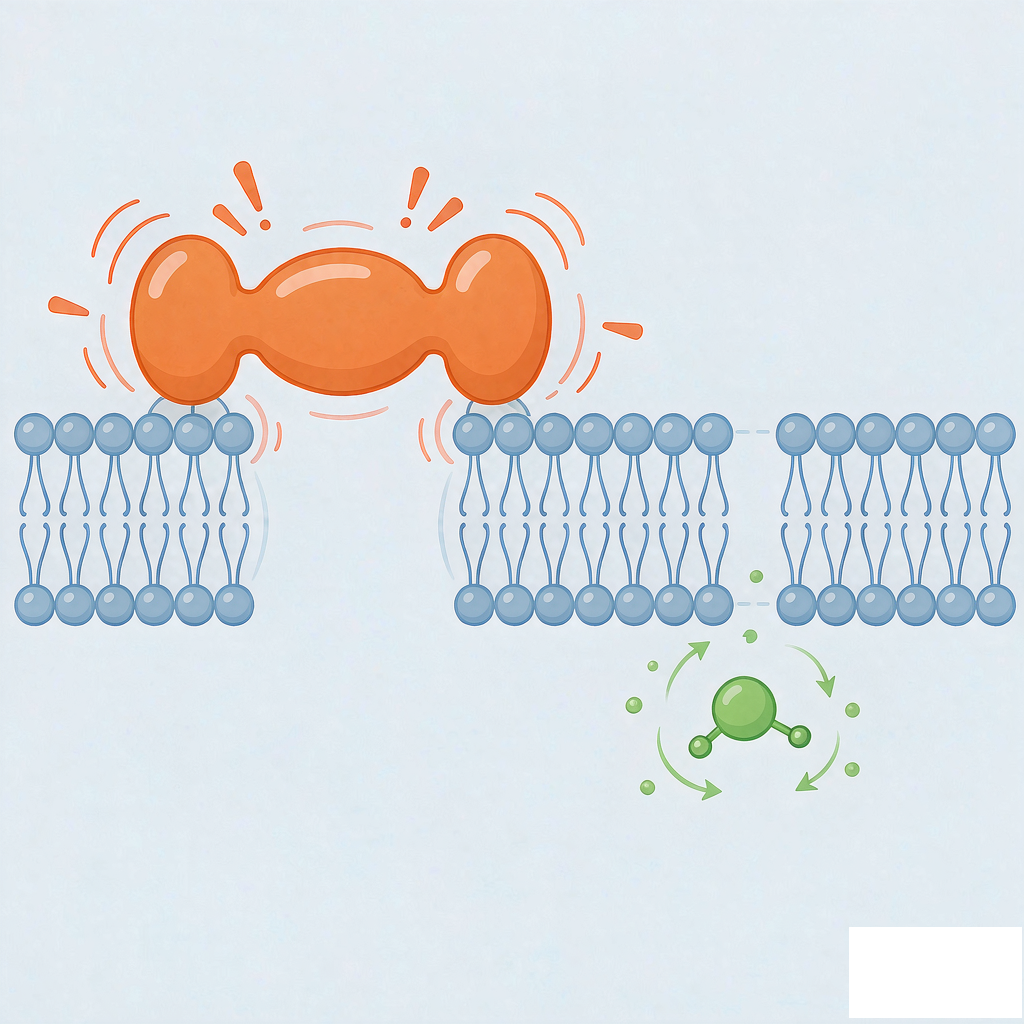
传统小分子药物设计里有一条金科玉律——"类药五规则"(Rule of Five,Ro5):分子量不超过 500,氢键供受体不要太多,脂溶性适中。但靶向蛋白降解的 PROTAC 分子,天生就"超纲"了。它由靶蛋白配体、E3 连接酶配体和一段连接子拼装而成,分子量动辄七八百到一千多,稳稳落在"超出五规则"(beyond Rule of Five,bRo5)的空间里。这个大个子,带来了从吸收、渗透到代谢、清除的一连串成药性难题。
个难题是"进不去"——口服吸收和细胞渗透。PROTAC 分子量大、氢键供受体多、极性表面积高,想要穿过肠道上皮和细胞膜都相当吃力。在 Caco-2 或 PAMPA 渗透性实验中,很多 PROTAC 的渗透性明显低于传统小分子,口服生物利用度常常不理想。第二个难题是"溶不开"——高分子量加多芳环结构,让不少 PROTAC 溶解性很差,不仅影响制剂开发,也会拖累吸收。第三个难题是"代谢快"——PROTAC 里的连接子和各片段往往富含可被 CYP 酶代谢的位点,肝脏首过代谢和全身清除可能很快,半衰期偏短。这三个问题叠加,就是很多 PROTAC"体外降解活性漂亮、体内却做不成药"的根本原因。
但 PROTAC 又有一套"逆天改命"的独特优势,让它不完全受传统 PK 规则的束缚,这就是"催化机制"与"事件驱动的药理学"。PROTAC 不需要像传统抑制剂那样持续占据靶点——它把靶蛋白"交接"给 E3 连接酶完成泛素化后,自己就脱身去结合下一个靶蛋白,一个分子可以循环降解多个靶蛋白。这带来两个颠覆性后果:其一,药效的持续时间可以远长于血药浓度维持的时间,即所谓 PK-PD 解偶联,哪怕分子很快被清除,已经被降解的靶蛋白也需要细胞重新合成才能恢复;其二,对靶点的亲和力要求可以相对放宽,因为不需要靠高亲和力长期占据。换句话说,PROTAC 可以"低暴露、长疗效",这为 bRo5 空间里的成药性评估提供了新的评价维度。
因此,评价 PROTAC 的成药性,不能照搬传统小分子的"PK 至上"逻辑,而要建立一个"降解效率 + 成药属性"双轮驱动的框架。一方面,要严格评估渗透性(Caco-2/PAMPA)、溶解性、代谢稳定性、血浆蛋白结合、CYP 抑制与诱导、hERG 心脏安全这些经典 ADME/安全指标,搞清楚分子的"体魄";另一方面,要用 SPR、NanoBRET 三元复合物检测、蛋白降解定量等方法,测量它的降解动力学和催化效率,搞清楚分子的"本事"。真正能往下走的 PROTAC,是这两者之间找到了平衡点的分子——体魄过得去,本事足够强。
爱思益普在 PROTAC 评价上,恰好能同时覆盖这两条线。其 DMPK 与 ADME 平台提供渗透性、溶解性、代谢稳定性、蛋白结合、CYP 与转运体等全套体外成药性评价;靶向蛋白降解平台则通过 SPR、NanoBRET 三元复合物(TCFA)检测和蛋白水平定量,读出降解剂的协同性与降解效力。把"大个子"的成药性短板和"催化机制"的独特优势放在同一套数据里审视,PROTAC 团队才能真正判断:这个分子是"差一口气",还是"值得为它量身定制递送与制剂策略"。