News Detail
 来源:本站
 浏览量:10001
做传统小分子抑制剂,大家习惯用一个指标说话——IC50,即抑制一半靶点活性所需的浓度,本质上读的是分子对靶点的"结合占据"。但到了靶向蛋白降解的 PROTAC 这里,这个习惯要改一改了:评价一个降解剂,核心指标变成了 DC50(降解一半靶蛋白所需的浓度)和 Dmax(能达到的降解率),而这两者,往往和它的结合亲和力(IC50)对不上号。
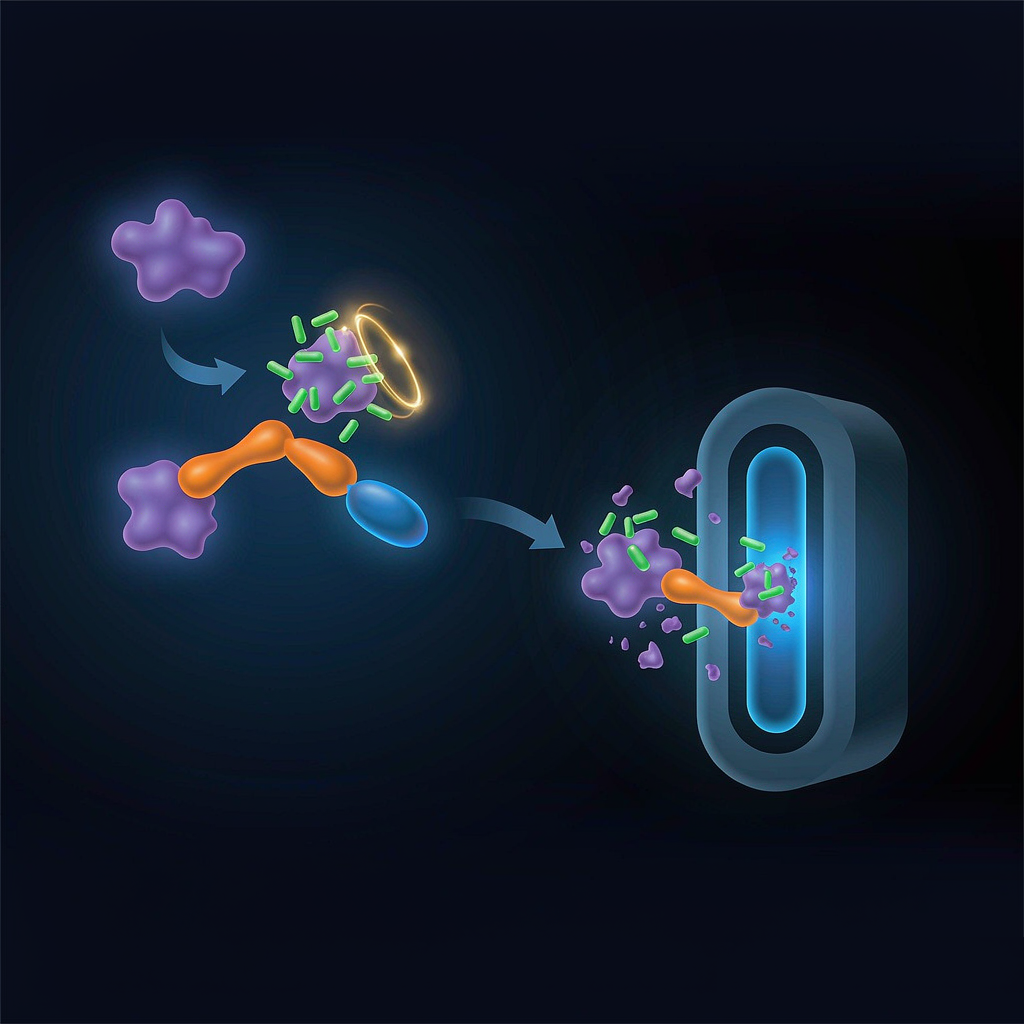
根源在于 PROTAC 的作用机制完全不同。传统抑制剂是"占位"——分子必须一直趴在靶点上,堵住它的活性位点,药效与结合强度直接挂钩。PROTAC 则是"事件驱动"——它先把靶蛋白和 E3 连接酶拉在一起形成三元复合物,给靶蛋白贴上泛素标签,然后自己就脱身去结合下一个靶蛋白,被标记的靶蛋白则被送进蛋白酶体降解。这一"催化"性质带来一个反直觉的结果:PROTAC 不需要长期占据靶点,也不需要极高的结合亲和力,就能持续降解靶蛋白。于是,一个结合亲和力中等的 PROTAC,降解活性可能远超一个结合更强的分子;反过来,一个结合很牢的分子,若拉不出高效的三元复合物,降解效果可能很差。DC50 与 IC50 的脱钩,正是这种机制差异的直接体现。
评价 PROTAC 降解活性,还要格外警惕两个现象。其一是"钩效应"(hook effect):当 PROTAC 浓度过高时,每个靶蛋白和每个 E3 连接酶分别被单独的 PROTAC 分子占据,反而形不成"靶蛋白-PROTAC-E3"的三元复合物,降解效率不升反降,剂量-效应曲线呈现典型的"钟形"。其二是 Dmax 的意义:即使把浓度拉到饱和,某些靶蛋白也未必能 100% 降解——可能因为靶点存在难降解的亚群、或降解速度赶不上细胞新合成的速度。只看 DC50 不看 Dmax,会漏掉"这个分子能不能把靶蛋白真正压下去"这个关键问题。
因此,PROTAC 的结构优化必须围绕 DC50 和 Dmax 来做,而不是像传统药物那样追着 IC50 跑。检测手段上,Western blot 是经典的降解定量读法,此外还有 HiBiT 等报告系统实现高通量、以及质谱定量做到精准。与之配套,还需要 SPR、NanoBRET 三元复合物(TCFA)等方法,把"三元复合物能否高效形成"这个降解的上游事件也量化出来。爱思益普的靶向蛋白降解平台正是这样一套"复合物形成 + 降解定量"的组合,配合生物分析平台的蛋白定量能力,让 PROTAC 团队能够用 DC50/Dmax 这把正确的尺子,去判断每一个候选降解剂的真实本事。