News Detail
 来源:本站
 浏览量:10001
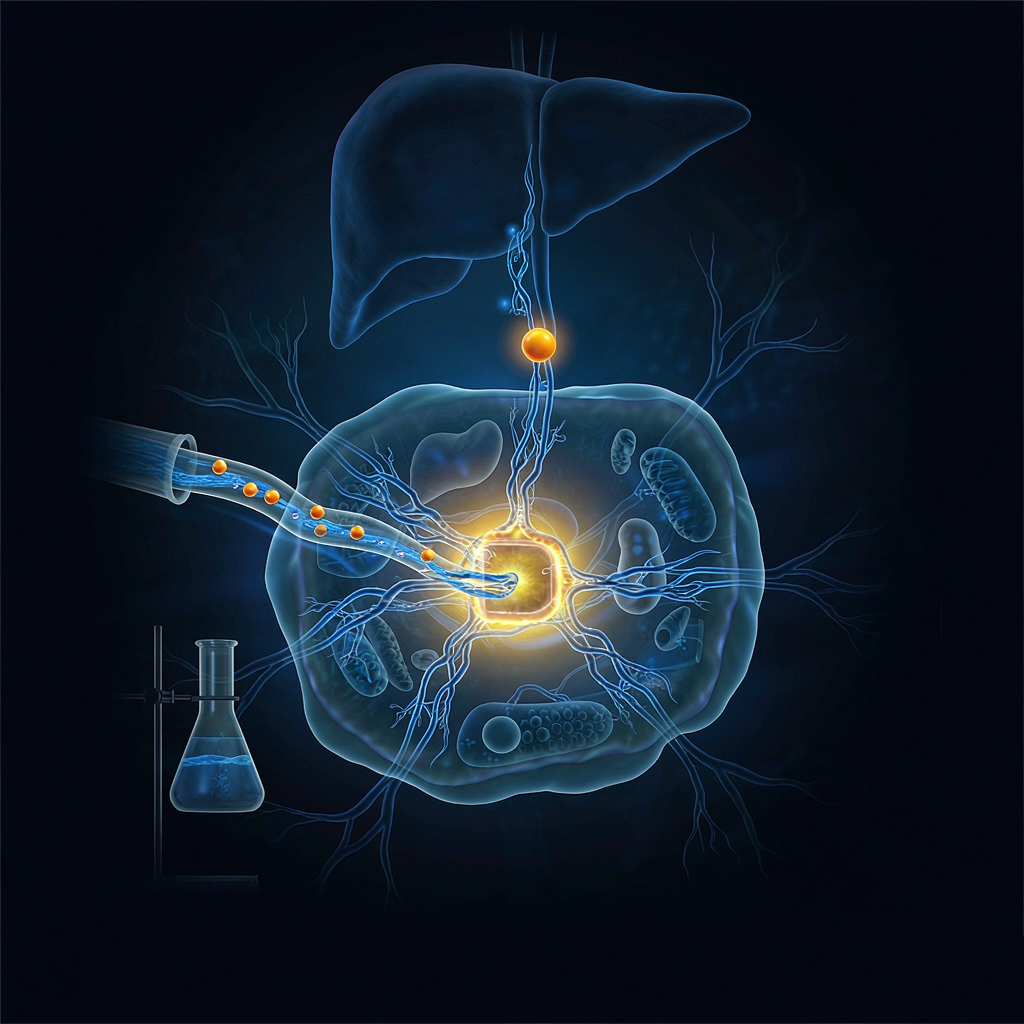
肝脏是药物代谢和清除的核心器官,绝大多数小分子药物的消除都主要经由肝脏完成。对于新药研发而言,尽早预测药物在人体内的肝清除率(CLh),直接关系到给药剂量设计、给药频率安排,乃至候选药物的"去留"。一个代谢过快、半衰期过短的分子,即便体外活性再好,也难以成为好药。因此,如何用体外的实验数据预测人体的肝清除率,是 DMPK(药代动力学)研究的核心命题之一。
体外-体内外推(in vitro-in vivo extrapolation,简称 IVIVE)正是解决这一命题的方法论框架。它的基本思路是:先在体外用肝细胞或肝微粒体测定药物的代谢清除能力,得到"内在清除率"(CLint,代表肝脏在没有血流量限制时的代谢能力),再通过生理模型,把这个体外参数"翻译"成体内可观察的肝清除率。
具体的实验通常这样做:将药物与原代肝细胞或人肝微粒体共孵育,监测药物浓度随时间的下降,拟合出消除速率,进而算出 CLint。原代肝细胞保留了完整的转运体和代谢酶体系,是预测肝清除的金标准之一;肝微粒体则适合高通量、机制清晰的代谢稳定性评价。
有了 CLint,还需要用生理模型把它外推到体内。经典的是"充分搅拌模型"(well-stirred model):它把肝脏看作一个充分混合的反应器,肝清除率由肝血流量(Qh)、游离药物分数(fu)和内在清除率三者共同决定。当 CLint 远小于肝血流量时,清除受"代谢能力"限制;当 CLint 接近或超过肝血流量时,清除受"血流灌注"限制,此时药物被肝脏"一次通过"就能清除大部分。
这里有两个关键校正参数不容忽视:一是血浆蛋白结合(fu)——只有游离药物才能被代谢,蛋白结合率高的药物其游离清除率会被显著压低;二是血液/血浆分配比——它影响全血与血浆中药物浓度的换算。忽略了这两点,外推结果会严重失真。
IVIVE 虽然强大,但并非万能。低清除率药物(CLint 很小)的外推误差通常较大,因为微小的实验误差会被模型放大;转运体介导的清除(如 OATP 主动摄取)会打破"代谢即清除"的假设,需要额外的转运体实验来补充;此外,非线性动力学、酶诱导/抑制等因素也会让简单外推失真。因此,成熟的肝清除预测往往是"体外代谢 + 生理模型 + 机制性校正"的组合拳,必要时还要结合动物体内数据和生理药代动力学(PBPK)建模来交叉验证。
肝清除率预测与 IVIVE 的价值,在于用相对低成本的体外实验,在研发早期就"看清"药物在人体内的消除命运,为候选化合物的筛选和首次人体试验的剂量设计提供关键依据。这也是 DMPK 平台对药企实在的赋能之一。
在实际项目中,肝清除率预测往往不是一次性的"算个数",而是一个随研发推进不断细化的迭代过程。早期阶段,用肝微粒体或肝细胞的快速测定做粗筛,先淘汰清除过快、暴露不足的分子;进入先导优化后,结合转运体实验、酶表型鉴定(reaction phenotyping)厘清清除的主导机制,判断是否存在转运体-代谢的协同或饱和;到了临床前阶段,再引入生理药代动力学(PBPK)模型,把体外数据与动物体内数据整合,为首次人体剂量和给药方案提供更稳健的预测。层层递进之下,一个可靠的肝清除率预测,往往能显著降低临床早期因药代动力学不合适而失败的代价。