News Detail
 来源:本站
 浏览量:10001
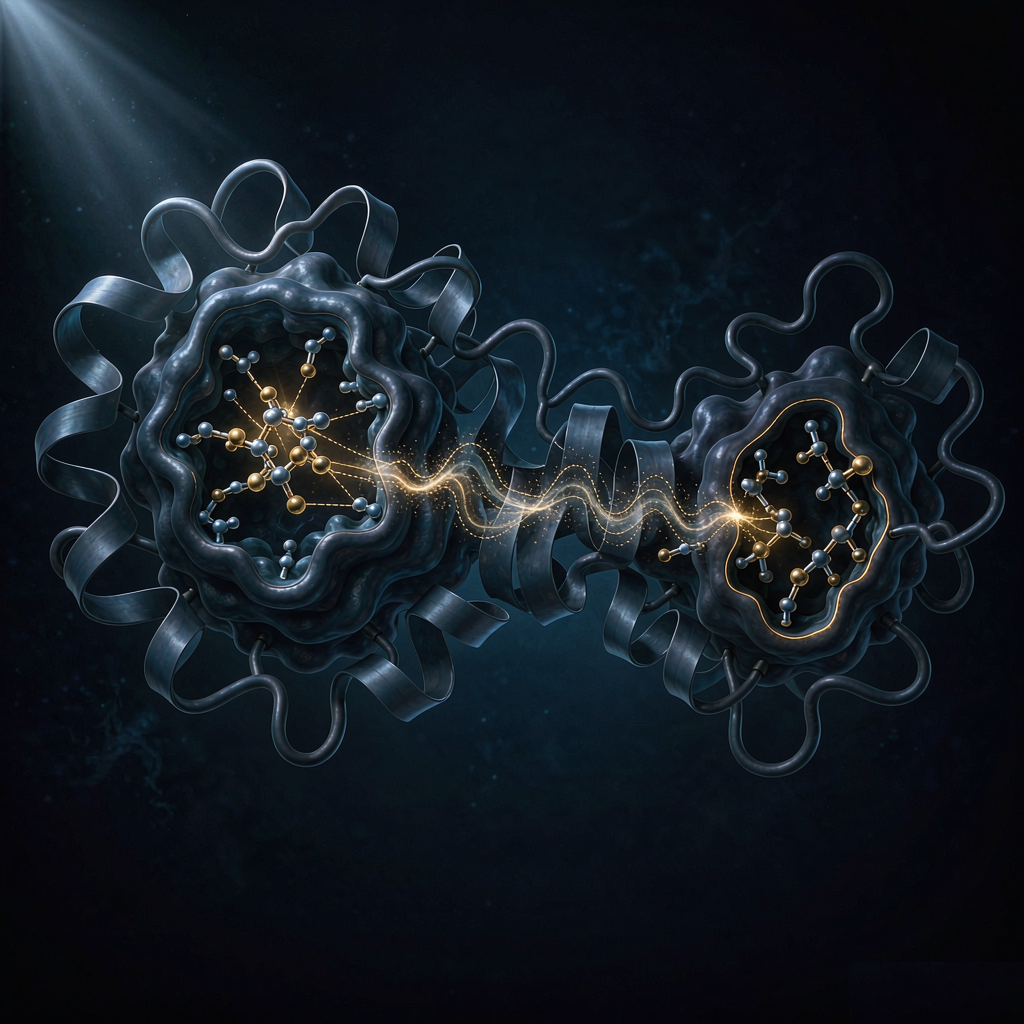
大多数药物的作用方式,是"正面强攻":直接结合到靶蛋白的活性位点(正位位点),与天然底物或内源性配体竞争,从而抑制或激活靶蛋白的功能。这种"正位"策略简单直接,但也带来一个难题——当正位位点在结构上高度保守时,药物的选择性就难以保证。于是,一种更巧妙的思路应运而生:不去抢占正位位点,而是去调控一个完全不同的"别构位点",从远端"远程遥控"靶蛋白的功能。这类药物,就是变构调节剂(Allosteric Modulator)。
变构调节的机理,本质上是利用蛋白的构象可塑性。蛋白不是刚性结构,它在不同功能状态之间切换时会发生构象变化;别构位点就是那些远离正位位点、但一旦被结合就能"牵一发动全身"、改变蛋白整体构象的区域。当一个变构调节剂结合到别构位点后,它会稳定蛋白的某种特定构象,从而增强(正变构调节,PAM)或削弱(负变构调节,NAM)内源性配体在正位位点的作用;还有一种特殊的"沉默变构调节剂"(SAM),它占据别构位点却不直接改变活性,而是阻断其他变构调节剂的作用。
变构调节剂的优势,恰好击中了传统正位药物的软肋。是选择性更高:正位位点往往在家族成员之间高度同源,而别构位点由于进化压力较小,序列差异更大,因此变构调节剂更容易实现对某一亚型的高选择性。第二是不易饱和:变构调节剂不直接与内源性配体竞争,即使内源性配体浓度很高,其调节作用依然存在,避免了"竞争不过"的困境。第三是效应更"温柔":变构调节剂本身往往不产生全激动或全抑制效应,而是"调谐"内源性信号,这在需要维持基础生理功能、避免过度抑制的场景下尤为有利。
当然,变构调节剂的开发难度也更高。的挑战在于"变构位点的发现"——正位位点可以通过底物或天然配体直接锁定,而别构位点往往隐藏、扁平,难以通过常规方法找到,需要借助变构筛选、定点突变、氢氘交换质谱、X 射线晶体学乃至冷冻电镜等手段来识别和验证。此外,变构效应的活性检测也更为复杂,需要功能性的细胞或生化体系,去区分"正位竞争"和"变构调节"两种完全不同的作用模式。
变构调节剂在多个靶点家族中都已有成功先例。GPCR 是变构调节剂的"主场",多个针对代谢型谷氨酸受体、毒蕈碱受体等靶点的 PAM/NAM 已经进入临床或上市;在激酶领域,II 型和 III 型激酶抑制剂本质上也是一种变构思路——它们结合到 ATP 口袋之外的别构区,实现了超越传统 I 型抑制剂的更高选择性;在离子通道、核受体等领域,变构调控同样有着广阔的应用空间。
对药企而言,变构调节剂的评价是一个系统工程:既要确认分子确实结合在别构位点(而非正位竞争),又要量化其调节方向(PAM/NAM)、效价、协同性和亚型选择性。尤其在 GPCR 和激酶这两大"兵家必争之地",变构策略正成为突破选择性瓶颈的关键路径,也让变构活性评价从"可选加分项"升级为立项阶段的"必答题"。一个整合了变构结合验证、功能性筛选和构象分析的评价平台,能帮助研发团队在"正面强攻"之外,开辟出一条"侧面迂回"的精准调控之路。