News Detail
 来源:本站
 浏览量:10001
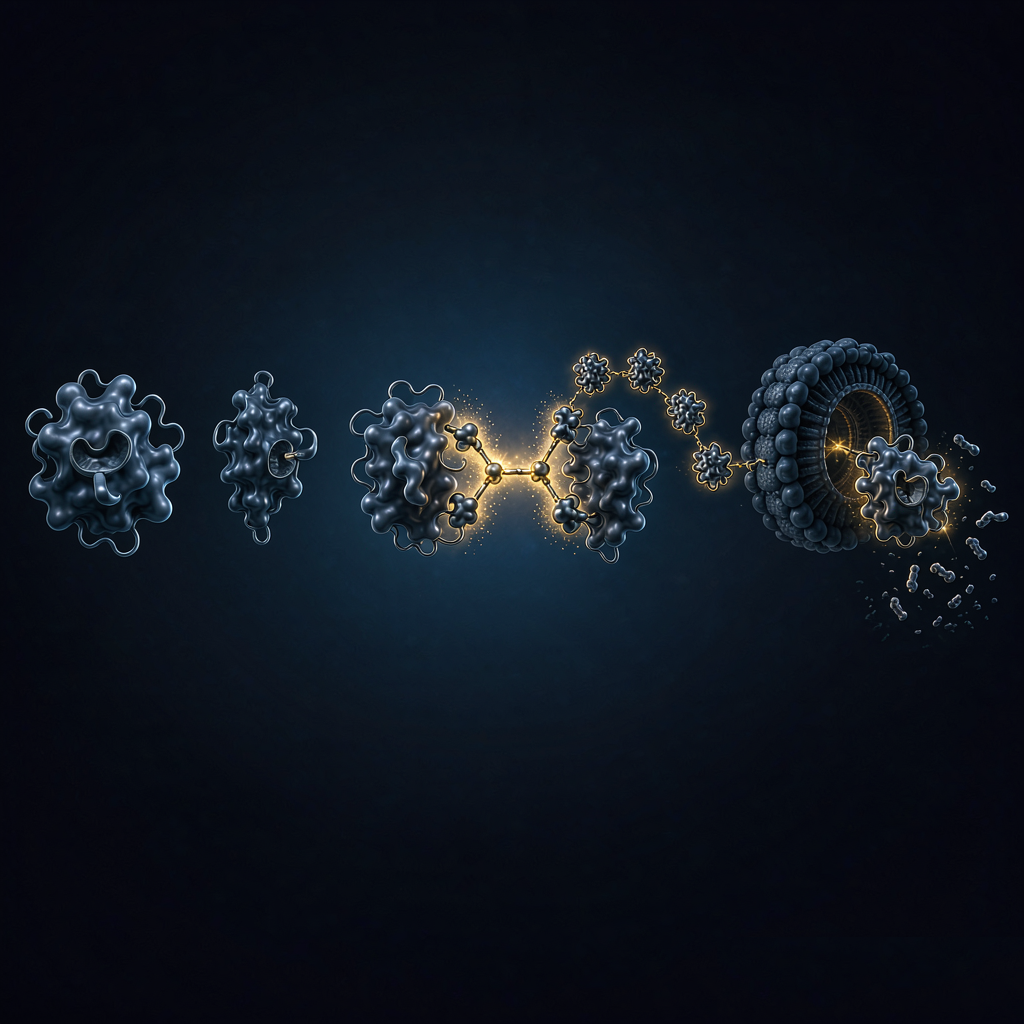
长久以来,激酶药物研发的思路是"抑制"——用小分子占据激酶的活性口袋,阻止它发挥功能。但抑制剂面临一些固有局限:需要较高的占位率才能起效、容易因突变产生耐药、对只有支架功能而无酶活依赖的激酶无能为力。靶向蛋白降解(TPD)技术的兴起,为这些问题提供了另一条思路:不再满足于"按住"激酶,而是把整个激酶蛋白"降解"掉。
激酶降解剂(如 PROTAC、分子胶)的作用原理,是通过一个双功能分子把目标激酶与 E3 泛素连接酶拉近,促使激酶被泛素化标记,进而被蛋白酶体识别并降解。与抑制剂相比,降解剂的优势在于:它清除的是蛋白本身,因此对依赖支架功能的激酶同样有效,而且由于是"事件驱动"的催化作用,理论上可以用较低的占位实现持续降解。
但降解剂的选择性与安全性评价,比抑制剂更复杂。一个降解剂不仅要看它能否"够到"目标激酶,还要看它能否有效形成三元复合物、能否诱导真实降解、降解之后的下游功能是否如预期改变,以及是否误伤了结构相近的其他激酶。这些问题的答案,无法只靠单一的酶活检测获得,需要生化、生物物理与细胞学手段协同。
还有一个容易被忽略的维度是降解选择性。抑制剂的选择性体现在它对不同激酶的抑制强弱,而降解剂的选择性则体现在它究竟降解了哪些蛋白——这既取决于双功能分子与激酶的结合,也取决于三元复合物是否高效形成。因此,激酶降解剂项目同样需要借助激酶谱等选择性评价手段,确认降解事件是否精准落在目标激酶上,而不会波及结构相近的家族成员。
爱思益普在其一体化激酶药物发现平台中,明确支持激酶降解剂项目的推进,采用整合的生化、生物物理与细胞学研究策略,帮助表征化合物的活性、靶点结合、降解相关的细胞响应以及下游功能效应。由于每一个降解剂项目都依赖具体的靶点与作用机制,其科学团队会与研究方共同制定贴合项目的定制化研究方案,并讨论靶点特异性的可行性。
在实际执行中,这类研究往往需要多维配合:用生化检测看降解剂的酶活抑制与结合能力,用 NanoBRET 靶点结合实验看它是否真的在细胞内"抓住"了激酶,用细胞增殖等功能实验看降解带来的下游生物学后果,必要时再结合激酶谱考察它对激酶组的选择性。生物物理手段还可进一步解析结合亲和力与动力学。把"抑制活性"与"降解功能"放在同一套体系里交叉验证,才能真正读懂一个激酶降解剂。
降解剂的另一重吸引力在于对抗耐药。肿瘤细胞对抑制剂耐药的一种常见方式是靶点突变,使抑制剂难以结合;而降解剂清除的是蛋白本身,即便靶点发生一定程度的突变,只要降解剂仍能诱导蛋白降解,就有望克服部分耐药。当然,这一优势并非绝对,降解剂同样可能面临外排、渗透性、三元复合物形成效率等新的挑战,这正是需要系统评价的原因。
从"抑制"到"降解",不只是技术路线的切换,更是评价维度的升级。研发者需要一套能够同时回答"它有没有活性""它有没有结合""它有没有降解""它够不够干净"的完整能力。当这些维度被系统性地覆盖,激酶降解剂从早期的机制假设走向可决策的候选,才有了清晰的路径。对于正在布局激酶方向的团队而言,早一步把降解维度纳入评价框架,也就早一步占据了新一轮激酶药物研发的先机。