News Detail
 来源:本站
 浏览量:10001
药物研发的历史,很大程度上是"怎么让分子精准地改变一个蛋白的命运"的历史。在很长一段时间里,主流的答案都是"占据"——用一个分子去堵住靶点的活性位点,让它失去功能。靶向蛋白降解(TPD)的出现,把答案改写成了"降解"——用一个双功能分子把靶点蛋白"押送"到蛋白酶体,让它从细胞里消失。
但如果我们再往下追问一层,会发现"占据"和"降解"这两个答案之下,还埋着一个更根本、也更普适的原理:诱导邻近。PROTAC 之所以能降解靶点,本质上是它把靶点蛋白(POI)和 E3 泛素连接酶"拉"到了一起;而一旦我们理解了"邻近"本身才是手段,"降解"只是邻近可能引发的众多结果之一,一扇更大的门就打开了——如果邻近可以不指向降解,而指向别的生物学后果呢?
这正是 RIPTAC 的思路。它同样利用诱导邻近,却不再依赖 E3 连接酶、不再依赖蛋白酶体、不再依赖"降解"这件事本身,而是把肿瘤选择性靶蛋白与细胞赖以生存的"泛必需蛋白"拉近,通过干扰必需蛋白的功能,实现选择性杀伤。本文要梳理的,正是这条从"降解"到"邻近"的技术演进脉络,以及支撑它的评价方法学。
要理解 RIPTAC,先要把"诱导邻近"这个概念从 PROTAC 的叙事里剥离出来,看清它作为一个独立原理的样貌。
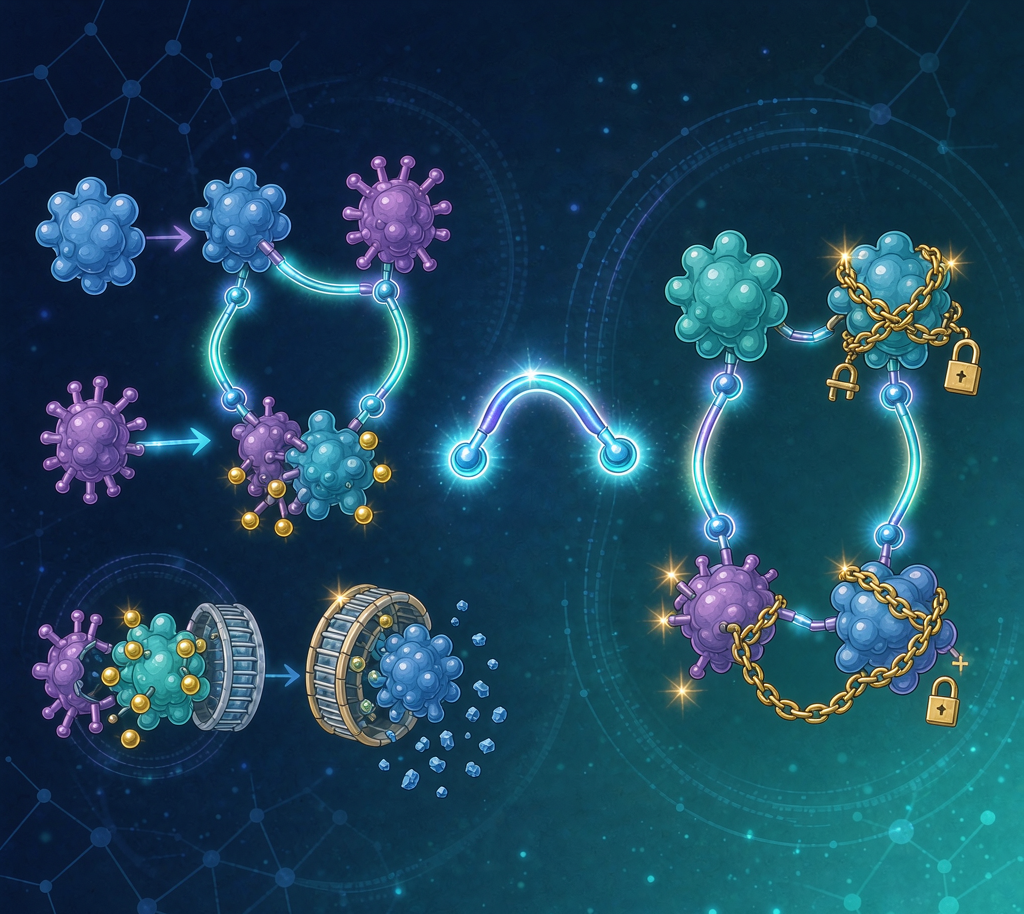
诱导邻近(induced proximity)的含义其实很朴素:用一个分子作为"桥",把两个本来不会靠近的蛋白拉到足够近的距离,从而触发它们之间原本不会发生的相互作用。这个原理的生命力,在于它的"结果"是高度可编程的——拉近的是哪两个蛋白、拉近后触发什么,决定了终的生物学效应。
PROTAC 是诱导邻近经典的应用。一个 PROTAC 分子,一端结合靶点蛋白(POI),另一端结合 E3 泛素连接酶(如 CRBN、VHL),把两者"桥接"在一起。这个邻近的直接结果,是 E3 连接酶把泛素"贴"到靶点蛋白上,靶点被泛素化标记,随后被蛋白酶体识别并降解。换句话说,PROTAC 里的"降解",只是"诱导邻近"这个手段所触发的一个下游事件。
分子胶(molecular glue)则是诱导邻近的另一张面孔。它不靠两端分开的结合臂,而是作为一个更小的分子,去"稳定"E3 连接酶与靶点之间本已存在的微弱界面,让这种邻近变得稳定、持久。尽管分子胶的作用方式和 PROTAC 不同,但它的底层逻辑依然是同一个:让两个蛋白靠近。
一旦看清"邻近是手段、结果是可变的"这一点,一个问题就自然浮现了:为什么邻近的结果只能是"降解"?如果让一个致病蛋白与另一个蛋白靠近,能产生的后果远不止"被泛素化降解"一种——它还可以被"困住"、被"抑制"、被"重定向"。RIPTAC 的价值,正在于它把诱导邻近从"降解"这一种用法里解放了出来。
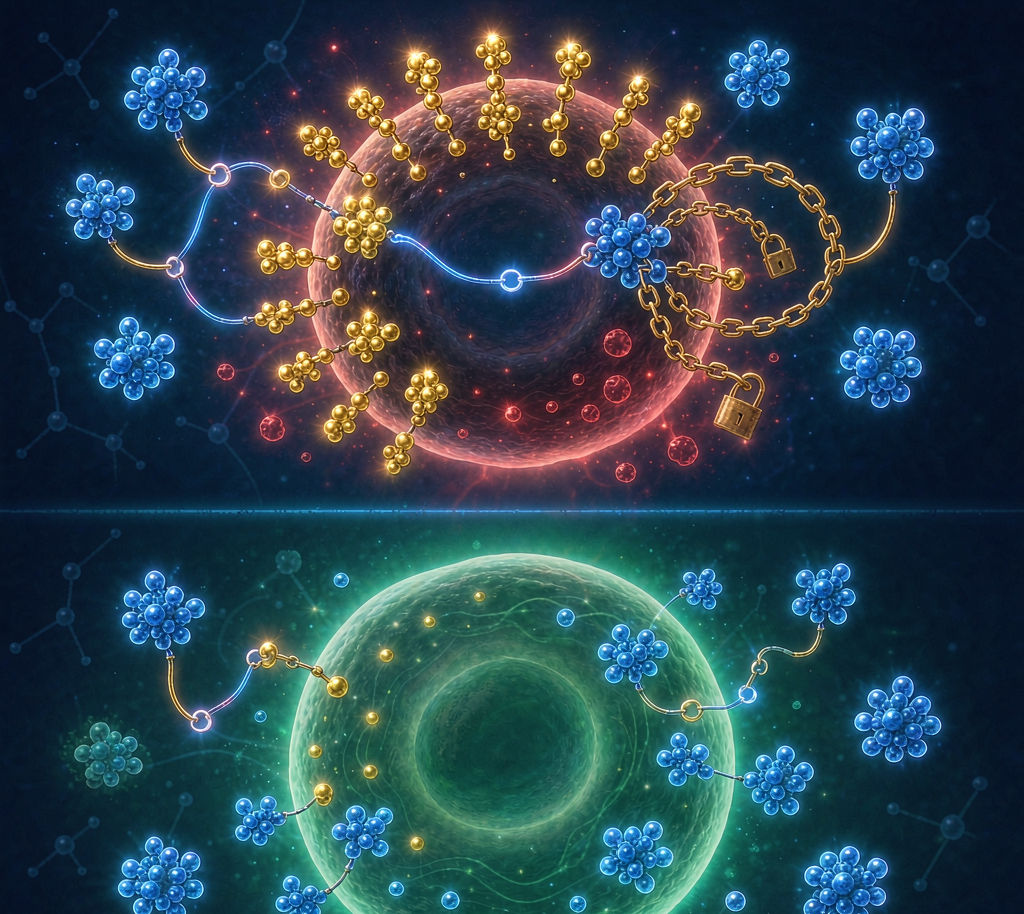
RIPTAC(Regulated Induced Proximity Targeting Chimera,调控诱导邻近靶向嵌合体)是一种双功能分子。它的设计目标,是把"肿瘤选择性靶蛋白"与"泛必需蛋白"拉近。
这里有两个关键角色需要厘清。"肿瘤选择性靶蛋白",是在肿瘤细胞中高表达、而在正常组织中低表达或不表达的蛋白——它就像一块"肿瘤的路标",告诉药物该在哪里聚集。"泛必需蛋白",则是所有细胞生存都离不开的蛋白,比如某些关键的转录因子或激酶,一旦它的功能被打断,细胞就无法存活。
RIPTAC 的巧妙之处,在于它利用了两者表达量的"差"。在靶蛋白高表达的肿瘤细胞里,RIPTAC 大量地诱导靶蛋白与必需蛋白形成邻近,这种邻近会干扰必需蛋白的正常功能——把它"困"在复合物里、阻断了它本该执行的生物学任务,从而驱动选择性杀伤。而在靶蛋白低表达或不表达的健康细胞里,这种邻近很少发生,必需蛋白得以正常行使功能,细胞因此被保护。
这就把 RIPTAC 与 PROTAC 划出了一道清晰的界限。PROTAC 依赖 E3 泛素连接酶、依赖蛋白酶体、依赖"降解"这一终事件;而 RIPTAC 不依赖 E3、不依赖蛋白酶体、也不要求靶点具备可被泛素化的赖氨酸位点——它要做的,仅仅是"让两个蛋白靠近,从而让其中一个失去功能"。这一区别,让 RIPTAC 能够覆盖 PROTAC 难以触及的场景:比如那些缺乏合适 E3 连接酶配对、或对降解产生抵抗的靶点。
值得一提的是,RIPTAC 的发现远不止常规实验执行那么简单。一个成功的 RIPTAC 项目,高度依赖四件事:三元复合物假说的构建、结构信息指导的设计、正交验证,以及具有生物学意义的下游读数。这四件事环环相扣,构成了 RIPTAC 发现的完整方法论。
RIPTAC 的起点,是一个"三元复合物假说":哪两个蛋白值得被拉近?拉近后的空间排布是否合理?这种邻近能否真正干扰必需蛋白的功能?在进入实验室之前,先用计算手段回答这些问题,能极大降低后续的试错成本。
爱思益普的 RIPTAC 平台,把"基于结构的三元复合物建模"放在了整个工作流的前端。这一环节支持分子对接、构象比较与分子动力学分析,其核心能力涵盖四个层面:同源建模与序列比对,用于在缺乏实验结构时构建可信的蛋白三维模型;结合位点表征,用于识别靶蛋白与必需蛋白上可供结合的界面;分子对接与分子动力学模拟,用于评估配体与靶蛋白结合位点的构象匹配、模拟复合物在溶液中的动态行为;以及结合自由能计算(MM-GBSA),用于定量评估复合物的稳定性。
这套计算能力的目的,不是取代实验,而是为实验"排雷"和"排序"——它帮助研究者优先筛选出高潜力的三元复合物假说,识别出值得进入下游验证的候选分子。在一个候选分子真正被合成、被测定之前,先用计算把"明显不成立"的组合淘汰掉,把资源集中在有希望的方向上,这正是机制驱动的 RIPTAC 发现与传统"撞大运式筛选"的分水岭。
无论计算建模如何可信,一个三元复合物假说终都要在实验中"被看见"。这就需要一个能够在活细胞里、实时地、定量地读出"三个分子是否真的组装到了一起"的方法。NanoBRET 三元复合物形成检测(Ternary Complex Formation Assay,TCFA),正是为此而生的工具。
TCFA 的技术原理建立在生物发光共振能量转移(BRET)之上。在一个典型的三元复合物体系中,PROTAC、分子胶或 RIPTAC 这类分子桥接两个蛋白:其中一个蛋白融合 NanoLuc 荧光素酶(作为供体),另一个融合 HaloTag(作为受体)。当第三个分子促进复合物形成、让两个带标签的蛋白相互靠近时,NanoLuc 供体发出的能量会转移到荧光 HaloTag 配体上,产生可测量的 BRET 信号。三元复合物形成得越多,BRET 信号就越强;复合物一旦被破坏,信号就随之下降。通过测定信号强度随浓度的变化,可以定量地表征诱导邻近复合物形成的效率、效力与动力学。
TCFA 有几个对药物发现特别有价值的特性。,它是活细胞方法——复合物在真实的细胞环境里形成与解离,而非在人工缓冲液里,读数更接近生理真实。第二,它实时——可以监测三个分子组分的组装与解离动态,而不是只给一个终点值。第三,它兼容 96/384 孔板,适合从中等通量到高通量的筛选。第四,也是洞察力的一点:通过联合 MG-132 等蛋白酶体抑制剂阻断降解,TCFA 能把"复合物形成"与"后续的靶蛋白降解"这两个环节区分开——当降解被阻断、信号仍然存在时,读到的就是复合物形成本身;此时表观 EC50 的变化,能帮助研究者判断一个分子的效力究竟来自"更容易形成复合物",还是来自"更彻底的降解"。这套能力统一适用于 PROTAC、分子胶与 RIPTAC 三类诱导邻近体系。
TCFA 在活细胞里"看见"了邻近,但任何一种方法都有它的盲区。要让一个三元复合物假说真正站得住,还需要来自不同原理的正交验证,以及具有生物学意义的功能读数。
爱思益普的 RIPTAC 平台,提供了一套生物物理与生化实验组成的正交验证矩阵。HTRF 与 TR-FRET(时间分辨荧光共振能量转移)用于高通量的三元复合物筛选,在均相溶液中快速判断复合物是否形成;SPR(表面等离子共振)用于实时测定结合与解离动力学,给出二元结合的亲和力与速率常数;光谱位移(Spectral Shift) 则用于结合亲和力与合作性(cooperativity)的分析——这一指标对诱导邻近类分子尤为关键,因为它能揭示"分子与一方的结合,是否促进了它与另一方的结合"。
正交验证的价值,在于它能把"二元结合"与"三元复合物"两个层次区分开。一个 RIPTAC 分子,可能对靶蛋白和必需蛋白都有不错的亲和力(二元结合没问题),却因为空间位阻或构象问题,无法让两者形成有效的邻近(三元复合物不成立)。只测二元结合,会高估分子的潜力;只测单一方法,又可能被方法本身的局限误导。多原理交叉验证,才能把"邻近"这件事真正坐实。
在功能读数层面,平台进一步通过细胞层面的靶点结合与功能评价,把三元复合物生物学与药理学结果关联起来——比如用癌细胞 Panel 筛选,去验证 RIPTAC 在靶蛋白高表达细胞上的选择性杀伤、在低表达细胞上的保护作用,从而把"形成了复合物"翻译成"产生了预期的生物学后果"。
一个 RIPTAC 分子,即便在细胞里证明了诱导邻近与选择性杀伤,距离候选药物仍有很长一段路——它要能被吸收、能稳定存在、能在体内到达靶组织并发挥药效,还要有足够的安全性窗口。爱思益普的 RIPTAC 平台,将服务延伸到临床前评价的全链条。
在安全性评价层面,平台提供安全性评价 panel,用于在早期筛查分子的脱靶风险与毒性隐患。在药代动力学层面,提供体外 ADME(吸收、分布、代谢、排泄)评价——对于 RIPTAC 这类双功能分子,其分子量往往偏大、溶解性与透膜性可能存在短板,早期的 ADME 数据能帮助判断它的成药潜力。在药效动力学层面,提供 PK/PD(药代动力学/药效动力学)研究,把药物在体内的暴露量与药效结果关联起来。
这种"从计算到实验、从分子到药效"的贯通式工作流,其意义在于把不确定性逐层降下来:建模先筛选假说,正交验证再坐实邻近,功能读数再确认生物学后果,临床前数据终锚定成药潜力。对于在诱导邻近这条新赛道上探索的研发者而言,这样一套平台,就是把一个前沿概念一步步推向临床候选的关键基础设施。
从 PROTAC 到 RIPTAC,诱导邻近正在完成一次意义深远的"升维":它不再只是"靶向蛋白降解"的一个技术细节,而是上升为一种独立的、可编程的药物设计范式。在这个范式里,分子的使命不是"占据"、也不是"降解",而是"把两个蛋白带到一起,然后让生物学自己去决定接下来发生什么"。
这种升维带来的,是一整套全新的技术命题——如何计算地设计三元复合物、如何在活细胞里实时看见邻近、如何用正交方法坐实邻近、如何把邻近翻译成药效。而这些命题的解法,正在由一批像爱思益普这样的平台逐步沉淀下来。当"诱导邻近"成为药物化学家工具箱里的又一件通用工具,那些曾经被认为"不可成药"的靶点、那些传统范式难以触及的疾病,或许会迎来一个全新的答案。