News Detail
 来源:本站
 浏览量:10002
在一款新药漫长的研发旅程中,无数问题需要通过测量来回答:药物进入血液后浓度有多高、清除有多快?大分子药物是否引发了免疫原性?血液里那个生物标志物,能不能预测疗效或毒性?药物被代谢成了什么、有没有危险的反应性代谢物?这些问题分属不同领域,却共享同一套底层能力——生物分析。一个覆盖全面、方法可靠、合规可追溯的生物分析一体化平台,正是支撑这些问题得到可信答案的基础设施。
生物分析的核心使命,是在复杂的生物基质(血浆、血清、尿液、组织等)中,准确定性、准确定量药物及其相关物质。它既是药代动力学(PK)、毒代动力学(TK)研究的支撑,也是药效学(PD)、免疫原性、生物标志物研究的依托。可以说,没有可靠的生物分析数据,就没有可靠的药物评价。
生物分析的可靠性,建立在严格的规范化体系之上。全球监管机构(如 FDA、EMA)和中国 NMPA,都对生物分析方法验证提出了明确要求:方法的专属性、准确度、精密度、灵敏度、稳定性、线性范围等,都必须经过系统验证,才能用于支持监管申报。这意味着,一个合格的生物分析平台,不仅要有的仪器和熟练的技术人员,更要有一套贯穿方法开发、验证到样品分析的完整质量体系。
正因为生物分析是"数据底座",它的任何偏差都会被下游的每一个决策放大。一个定量方法如果灵敏度不足,就可能漏掉低浓度的关键暴露;一个免疫原性检测如果特异性不佳,就可能把非特异信号误判为阳性。因此,生物分析一体化的价值,首先体现在"用同一套高标准的质量体系,覆盖尽可能多的分析类型",从源头保证数据的可信度与可比性。
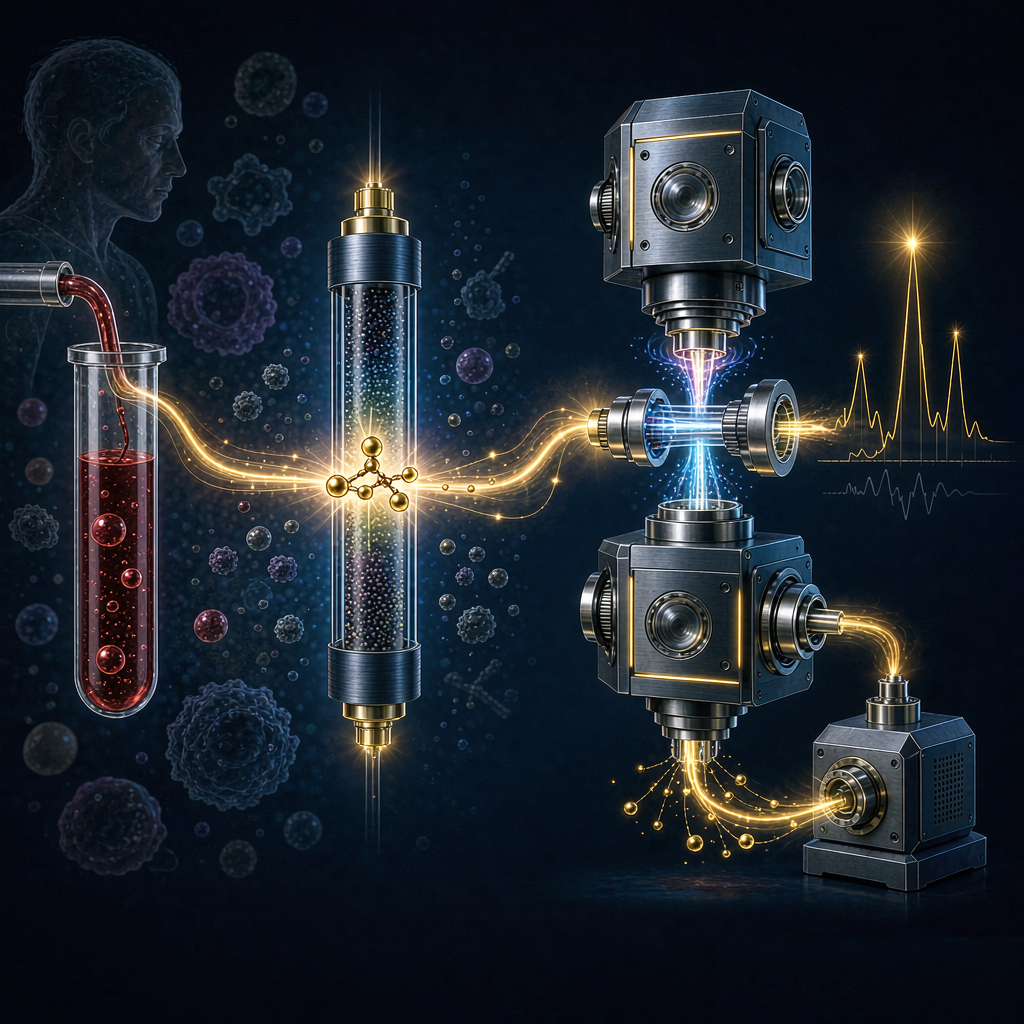
对于小分子化学药物及其代谢物,液相色谱-串联质谱(LC-MS/MS)是生物分析领域的"金标准"。它凭借极高的灵敏度、专属性与通量,成为小分子药代动力学与毒代动力学定量的不二选择。
LC-MS/MS 定量的技术逻辑,是"分离 + 检测"的两级协同:液相色谱先把复杂的生物样品中的目标分子与干扰物分离开,质谱再根据分子的质量与碎片特征进行精准检测。配合同位素内标,LC-MS/MS 能够把生物基质中的干扰降到低,实现从皮克级到微克级的宽线性定量范围,满足从早期发现到临床各阶段的分析需求。
小分子生物分析的挑战,往往藏在细节里:样品前处理如何去除基质效应、内标如何选择、代谢物是否会干扰母药测定、稳定性如何保证。一个成熟的小分子生物分析平台,需要针对不同结构、不同性质的化合物,快速开发并验证专属方法,同时在高通量与高质量之间取得平衡。对于需要同时测定母药和多个代谢物、或需要分析多个种属样品的项目,平台的方法储备与经验积累尤为关键。
与小分子不同,抗体、融合蛋白、ADC 等大分子药物,难以用 LC-MS/MS 直接精准定量,配体结合分析(Ligand Binding Assay,LBA)成为它们的"主场"。LBA 的核心原理,是利用抗体或受体与目标分子的特异性结合来实现检测,典型的代表就是 ELISA(酶联免疫吸附试验)。
LBA 的价值,在于它能够区分不同的"分子形态"。对于 ADC 这类结构复杂的药物,往往需要同时测定"总抗体浓度"(完整骨架+偶联抗体)、"偶联抗体浓度"(还带着载荷的抗体)以及"游离载荷浓度",才能完整描绘药物在体内的命运——这依赖多套 LBA 方法的分工与协同。对融合蛋白、双特异性抗体等,同样需要针对不同结构域设计专门的检测策略。
大分子生物分析的难点,在于方法的"专属"与"稳健"。生物基质中的内源干扰、抗药抗体的存在、不同批次关键试剂的差异,都会影响检测的准确性与重现性。因此,大分子定量方法不仅要经过严格的验证,还要在样品分析过程中持续监控试剂批间一致性、方法的漂移,确保长期、大规模分析的数据可靠。
对于大分子药物,免疫原性评价是生物分析中举足轻重的一环。药物进入人体后,可能诱发抗药抗体(ADA),进而影响疗效甚至引发安全风险。因此,建立一套完整的免疫原性评价体系,是所有大分子药物(包括 ADC)申报的"必答题"。
免疫原性评价采用标准化的分级流程:先用筛选试验(如桥接 ELISA)捕捉样本中是否出现了能与药物结合的抗体,再用确证试验(竞争抑制)排除非特异性结合造成的假阳性,随后测定 ADA 的滴度,后通过中和抗体检测,判断 ADA 是否真正阻断了药物的活性。这套"筛选—确证—滴度—中和"的层层递进,确保每一个阳性信号都经得起推敲。
免疫原性评价的真正挑战,在于"从信号到意义"的桥接。ADA 阳性率高低、滴度大小、是否中和、出现的时间进程,都需要与临床疗效和安全性数据关联解读。一个成熟的生物分析平台,不仅要能准确"测出"ADA,更要能帮助研发团队"读懂"ADA 的临床含义,为给药策略调整和风险评估提供依据。
生物标志物,是能够反映生理、病理或治疗反应的可测量指标。在新药研发中,生物标志物的作用日益凸显:它既可以作为药效学指标验证药物"是否命中靶点",也可以作为患者分层的依据,甚至发展为伴随诊断,指导"什么样的患者该用什么样的药"。
生物标志物检测的技术手段丰富多样,覆盖从基因、蛋白到细胞的多层次:qPCR、ELISA、多重免疫分析、流式细胞术、质谱等,各有所长。选择哪种技术、如何保证跨批次、跨中心的检测一致性,是生物标志物研究能否可靠落地的关键。对于需要在临床样本中开展的大规模标志物分析,标准化流程与严格质控显得尤为重要。
生物标志物与生物分析平台天然契合:它们共享样品处理、方法验证与质量体系。把生物标志物检测纳入一体化平台,意味着药企可以在同一个体系里,同时完成药物的 PK/TK、免疫原性和药效学标志物分析,让"暴露—效应"关系的研究更加连贯、可信。
药物在体内的代谢,可能产生药理活性代谢物、也可能产生暗藏毒性的反应性代谢物。代谢物鉴定(MetID)的任务,就是用高分辨质谱等技术,追踪药物在体内的代谢轨迹,回答"药物变成了什么、这些代谢物意味着什么"。
MetID 通常遵循"体外先行、体内印证"的策略:先用肝微粒体、肝细胞或肝 S9 组分孵育,模拟肝脏代谢,快速识别主要代谢位点与产物;再采集体内样本,追踪真实条件下的代谢轮廓。由于代谢存在显著的种属差异,比较不同种属的代谢谱,是选择毒理动物种属、评估人体代谢物安全性的重要依据。当某个代谢物只在人体中出现、且暴露量可观时,它便成为必须重点关注的"人特有代谢物"。
在监管层面,ICH 的 MIST 指导原则要求,当人体中代谢物的暴露达到母药的一定比例时,需要开展进一步的安全性评估。这让 MetID 从研发早期的"可选工具",升级为贯穿临床前到临床的"必经关卡"。一个具备代谢物鉴定能力的生物分析平台,能够在新药研发的关键节点,为结构优化与安全性评估提供决定性的证据。
生物分析的价值,往往不是某个单一检测的"漂亮数据",而是把多类数据整合成一个完整、自洽、可追溯的"数据包"。一个候选药物的申报,需要同时提交小分子或大分子的定量数据、免疫原性数据、生物标志物数据、代谢物鉴定数据——这些数据若分散在不同的实验室、采用不同的标准,整合起来必然困难重重。
生物分析一体化平台的意义,正在于消除这种"碎片化"。它把 LC-MS/MS 定量、配体结合分析、免疫原性评价、生物标志物检测、代谢物鉴定等能力,统一在同一个质量体系之下,用一致的方法开发、验证与样品分析流程,产出彼此可比、可追溯的数据。对于研发团队而言,这不仅提升了数据质量与效率,更降低了跨环节沟通与整合的成本,让"从候选分子到完整数据包"的路径更加顺畅。
从早期的候选筛选,到临床前的全面评价,再到临床阶段的持续监测,生物分析始终是新药研发不可或缺的"底层引擎"。一个覆盖全面、方法可靠、合规可追溯的生物分析一体化平台,正是让这一引擎高效运转、让每一个关键决策都有据可依的坚实保障。