News Detail
 来源:本站
 浏览量:10003
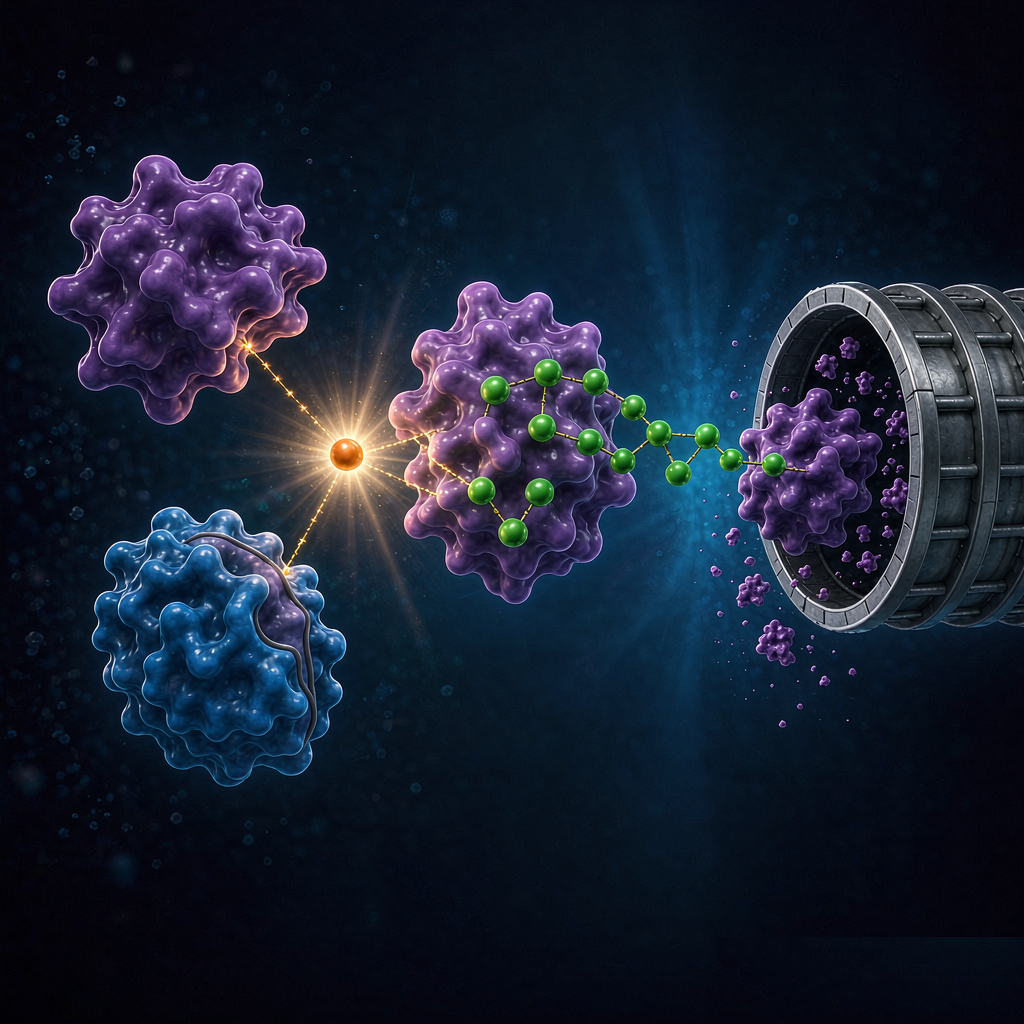
靶向蛋白降解(TPD)领域,PROTAC 之外还有一位低调却正在爆发的成员——分子胶。如果说 PROTAC 是一根两端各有一个结合头的"哑铃",那分子胶更像一块不起眼的"胶水":它不追求高亲和力地占住靶点,而是通过"黏合"两个蛋白、重塑蛋白表面,诱导本不该结合的蛋白之间发生相互作用,进而触发靶蛋白的降解。理解分子胶,需要先放下传统小分子"占据活性位点"的思维定式。
分子胶的作用机制,本质是"诱导邻近"。经典的例子来自免疫调节药物(IMiD)沙利度胺及其衍生物:它们结合 E3 泛素连接酶 CRBN 后,会改变 CRBN 底物识别表面的结构,让它"认错人",把原本不是其底物的转录因子(如 IKZF1/IKZF3)招募过来,打上泛素标签送进蛋白酶体降解。这个过程里,分子胶本身既没有结合靶蛋白的活性口袋,也不需要靶蛋白有可成药的结合位点——它只是充当了一个"中介",让 E3 连接酶"临时扩大业务范围"。正因为如此,分子胶能够降解那些传统上"不可成药"的蛋白,包括没有明确活性口袋的转录因子、骨架蛋白等。
分子胶与 PROTAC 虽然同属降解剂,却有鲜明的差异。PROTAC 是双功能分子,分子量大、结构复杂,往往面临渗透性和药代动力学的挑战;分子胶则是小分子,分子量小、类药性更好,更容易做成口服药。但分子胶的发现更依赖"运气"——因为它诱导的蛋白-蛋白相互作用难以理性设计,早期大多是在表型筛选中偶然撞见,后续的理性设计仍处于攻坚阶段。反过来,PROTAC 的优势在于可以模块化设计(靶头—连接子—E3 配体),针对性强;劣势则是分子量带来的成药性压力。两者各有战场,互为补充。
正因为分子胶依赖"诱导邻近"而非直接结合靶蛋白,它的评价体系也与众不同。核心要回答两个问题:一是"黏合是否发生",即三元复合物(靶蛋白—分子胶—E3)能否高效形成,这常用 SPR、质谱分子互作或三元复合物检测来量化;二是"降解是否真的发生",即靶蛋白水平是否随药物处理而下降,这靠 Western blot、HiBiT 报告系统或定量质谱来读出。爱思益普的靶向蛋白降解平台与质谱分子互作平台,正是围绕"复合物形成 + 降解定量"这套组合来搭建的,配合生物分析平台的蛋白定量能力,能够帮助团队系统筛选和验证分子胶候选物,把"偶然发现"逐步转化为"可重复的评价"。
放眼未来,分子胶真正诱人的地方,在于它把"降解"这一概念从"需要可成药口袋"的束缚中解放了出来。随着更多 E3 连接酶(如 VHL、DCAF 家族)被开发为可被"胶合"的抓手,分子胶可触及的靶点空间还在持续扩张。对想要布局靶向蛋白降解的药企而言,尽早建立分子胶的筛选与评价能力,就是在为"降解下一个不可成药靶点"提前铺路。